De diagnose epitheliaal ovariumcarcinoom (EOC) wordt jaarlijks in Nederland bij ongeveer 1.400 vrouwen gesteld.1 Omdat het EOC doorgaans laat klachten geeft, heeft bijna 70% van de patiënten bij het stellen van de diagnose al gevorderde ziekte (FIGO-stadium IIB of hoger). De primaire behandeling van EOC bestaat uit chirurgische resectie en combinatiechemotherapie met carboplatine en paclitaxel.2 Bij de meerderheid van de EOC-patiënten treedt er op enig moment ziekterecidief op. Patiënten met ziekterecidief binnen 6 maanden na de laatste platinumbevattende chemotherapie worden als platinumresistent beschouwd. Deze patiënten hebben een slechte prognose. Behandelopties voor platinumresistente patiënten zijn liposomaal doxorubicine, paclitaxel, topotecan, gemcitabine of oraal etoposide. Deze middelen zijn beperkt effectief en van geen van deze middelen is overlevingswinst aangetoond.2,3
Mirvetuximab soravtansine (MIRV) is een conjugaat van een antilichaam dat bindt aan de folaatreceptor alfa (FRα) en het cytostaticum maytansinoide DM4. FRα komt doorgaans sterk tot expressie op ovariumcarcinoomcellen, terwijl de expressie op normale cellen minimaal is. MIRV is in eerste instantie onderzocht in de fase III-studie FORWARD I, waarin het effect werd vergeleken met chemotherapie bij patiënten met een FRα-positief platinumresistent EOC.4 Er werd geen verschil gezien in het primaire eindpunt progressievrije overleving (PFS) in de intention to treat-populatie. Er leek echter wel PFS-winst te zijn bij patiënten met een hoge FRα-expressie, met name als dit met een andere scoringsmethode (de PS2+-methode) werd vastgesteld. In de eenarmige fase II-studie SORAYA werden alleen patiënten geïncludeerd met een platinumresistent EOC met een hoge FRα-expressie. Bij de behandeling met MIRV werd een objectieve responskans (ORR) van 32,4% (95%-BI: 23,6-42,2) gezien met een mediane responsduur van 6,9 maanden en een mediane overleving (OS) van 15 maanden.5
In de hier te bespreken MIRASOL-studie wordt MIRV vergeleken met chemotherapie bij patiënten met een platinumresistent hooggradig sereus ovariumcarcinoom met een hoge FRα-expressie.6 EMA heeft MIRV goedgekeurd als monotherapie voor patiënten met een FRα-positief platinumresistent hooggradig sereus ovarium-, tuba- of peritoneaal carcinoom die 1 tot 3 eerdere lijnen systeemtherapie hebben gehad.
Kankersoort en lijn van behandeling
Behandeling met MIRV werd onderzocht bij patiënten met een FRα-positief platinumresistent hooggradig sereus ovariumcarcinoom, tubacarcinoom of primair peritoneaal carcinoom na 1 tot 3 eerdere lijnen systeemtherapie.
Vergelijking met de referentiebehandeling in Nederland
In de MIRASOL-studie wordt palliatieve behandeling met MIRV vergeleken met paclitaxel, liposomaal doxorubicine of topotecan naar keuze van de onderzoeker. In Nederland worden patiënten met een platinumresistent EOC met dezelfde middelen behandeld, die allemaal slechts beperkt effectief zijn. De behandeling in de controlegroep komt overeen met de Nederlandse standaard.
Methoden van de studie
De MIRASOL-studie is een gerandomiseerde open-label multicenter fase III-studie voor patiënten met een platinumresistent hooggradig sereus ovariumcarcinoom, tubacarcinoom of primair peritoneaal carcinoom met een hoge FRα-expressie. Om voor inclusie in aanmerking te komen dienden patiënten 18 jaar of ouder te zijn en een ECOG-performancestatus van 0 of 1 te hebben. Er mochten 1 tot 3 eerdere lijnen systeemtherapie gegeven zijn. In geval van 1 vooraf gegeven behandellijn moesten patiënten ten minste 4 cycli platinumbevattende chemotherapie hebben gehad met daarop ten minste een partiële respons en vervolgens ziekteprogressie tussen 3 en 6 maanden na de laatst toegediende cyclus. In geval van 2 of 3 vooraf gegeven behandellijnen diende sprake te zijn van ziekteprogressie tijdens of binnen 6 maanden na de laatste kuur platinumbevattende therapie. FRα-expressie in tumorweefsel werd centraal bepaald met VENTANA FOLR1 (FOLR1-2.1) RxDx assay. Een hoge FRα-expressie was gedefinieerd als een immuunhistochemische score van 2+ of 3+ in ten minste 75% van de beoordeelde tumorcellen volgens de PS2+ scoringsmethode. Patiënten met een chronische aandoening van de cornea, een actieve oogziekte of status na een corneatransplantatie; patiënten met graad 2 of hoger perifere polyneuropathie werden uitgesloten van studiedeelname.
Patiënten werden 1:1 gerandomiseerd tussen behandeling met MIRV (6 mg/kg aangepast ideaal lichaamsgewicht intraveneus elke 3 weken) of chemotherapie naar keuze van de onderzoeker, waarbij gekozen kon worden uit paclitaxel (80 mg/m² wekelijks intraveneus), gepegyleerd liposomaal doxorubicine (40 mg/m2 intraveneus elke 4 weken) of topotecan (4 mg/m2 intraveneus op dag 1, 8 en 15 van een 4-wekelijkse cyclus of 1,25 mg/m2 intraveneus op dag 1-5 van een 3-wekelijkse cyclus). De behandeling werd gestratificeerd naar aantal eerdere systemische behandellijnen (1 versus 2 versus 3) en voorgenomen chemotherapie (paclitaxel versus gepegyleerd liposomaal doxorubicine versus topotecan). Dosisaanpassing en onderbreking waren toegestaan zoals gedefinieerd in het protocol. In de MIRV-groep werden corticosteroïd oogdruppels voorgeschreven om het risico op corneabeschadiging te verminderen. De patiënten werden behandeld tot ziekteprogressie, onaanvaardbare toxiciteit of intrekken van consent. Cross-over was niet toegestaan.
Het primaire eindpunt van de studie was PFS vastgesteld door de lokale onderzoeker volgens RECIST 1.1. De belangrijkste secundaire eindpunten waren ORR, OS, veiligheid en patiëntgerapporteerde uitkomsten (PRO; gedefinieerd als verbetering van abdominale en gastro-intestinale klachten met ten minste 15 punten in week 8 of 9, gemeten met de vragenlijst EORTC QLQ-OV28).
Een CT- of MRI-scan voor responsevaluatie werd gedurende de eerste 36 weken elke 6 weken gemaakt en daarna elke 12 weken. Bijwerkingen van de behandeling werden geëvalueerd volgens CTC-AE 5.0. In de MIRV-groep bezochten patiënten voor start van de behandeling, bij de laatste behandeling en 30 dagen na de laatste behandeling de oogarts. Gedurende de eerste 24 weken werd bij elke cyclus en daarna elke 12 weken kwaliteit van leven gemeten met de vragenlijsten EORTC EQ5D-5L, QLQ-C30 en QLQ-OV28.
Volgens het ontwerp van de studie waren 430 patiënten en 330 events nodig om met 90% power en een tweezijdige alfa van 0,05 een verschil in PFS vast te kunnen stellen als de werkelijke hazard ratio (HR) 0,7 is. Dit komt overeen met een toename in mediane PFS van 3,5 naar 5,0 maanden. Als de PFS-winst significant was, werden volgens een hiërarchische testprocedure eerst ORR en daarna OS geanalyseerd. De definitieve OS-analyse was gepland op het moment waarop ten minste 300 patiënten waren overleden, waarbij de studie 90% power had om een HR voor OS van 0,6857 aan te tonen. Een interim-analyse voor OS was gepland op het moment van de finale PFS-analyse, waarbij verondersteld werd dat ongeveer 200 patiënten zouden zijn overleden. Bij deze interim-analyse was de grens voor significantie 0,01313.
Effectiviteit van de behandeling afgezet tegen de bijwerkingen
Tussen februari 2020 en augustus 2022 werden 2307 patiënten gescreend door 253 centra in Azië, Noord-Amerika, Europa en Australië. Bij 737 patiënten (32%) werd een hoge FRα-expressie vastgesteld en hiervan werden 453 patiënten geïncludeerd: 227 patiënten in de MIRV-groep en 226 patiënten in de controlegroep. In de controlegroep werden 92 patiënten behandeld met paclitaxel, 81 patiënten met gepegyleerd liposomaal doxorubicine en 53 patiënten met topotecan. De uitgangskarakteristieken in de beide behandelgroepen waren vergelijkbaar: de mediane leeftijd was 64 jaar in de MIRV-groep en 62 jaar in de controlegroep, 55% had een ECOG-performancestatus van 0, 80% had een primair ovariumcarcinoom en 47% had 3 eerdere behandellijnen gehad.
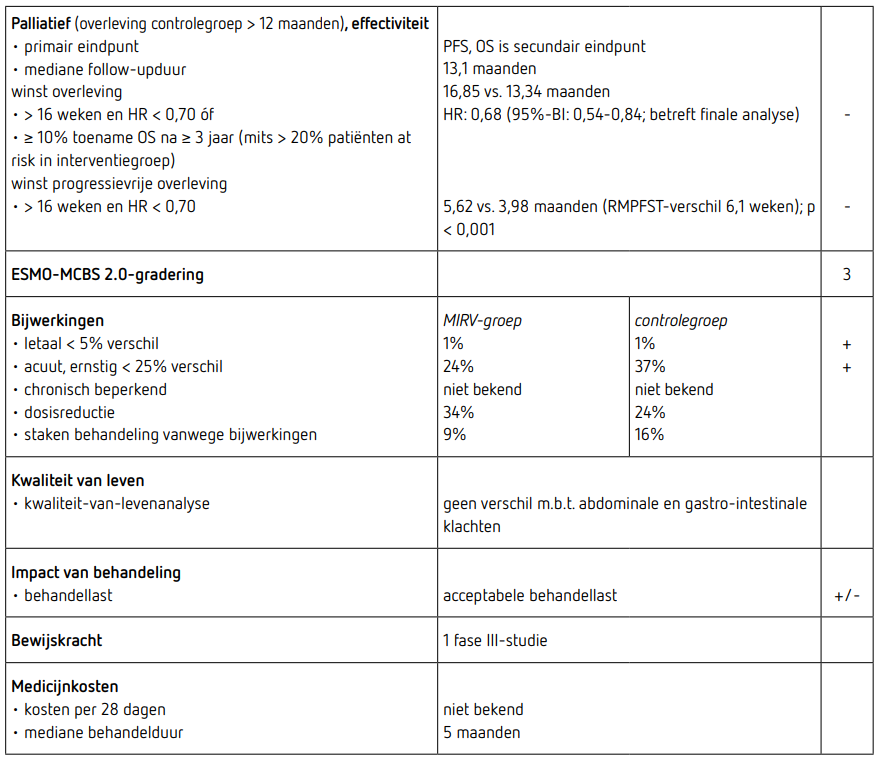
Ten tijde van de data-cutoff (6 maart 2023) was de mediane follow-up 13,1 maanden en hadden 342 patiënten ziekteprogressie of waren overleden. Het primaire eindpunt PFS was significant beter in de MIRV-groep dan in de controlegroep (p < 0,001). De mediane PFS bedroeg 5,62 maanden (95%-BI: 4,34-5,95) in de MIRV-groep en 3,98 maanden (95%-BI: 2,86-4,47) in de controlegroep. Vanwege niet-proportionele hazards werd een analyse van beperkte gemiddelde progressievrije overlevingstijd (restricted mean progression-free survival time [RMPFST]) uitgevoerd. De geschatte RMPFST tot 12 maanden was 6,13 maanden in de MIRV-groep en 4,72 maanden in de controlegroep. Het verschil in PFS was consistent in de vooraf gedefinieerde subgroepen.
ORR was 42,3% (95%-BI: 35,8-49,0) in de MIRV-groep en 15,9% (95%-BI: 11,4-21,4) in de controlegroep (odds ratio 3,81 [95%-BI: 2,44-5,94]; p < 0,001). In de MIRV-groep hadden 12 patiënten (5,3%) een complete respons en 84 patiënten (37,0%) een partiële respons. In de controlegroep waren er geen patiënten met een complete respons en hadden 36 patiënten (15,9%) een partiële respons.
Bij de interim-analyse voor OS waren 204 patiënten overleden. OS was statistisch significant beter in de MIRV-groep dan in de controlegroep (HR: 0,67 [95%-BI: 0,50-0,89]; p = 0,005). De mediane OS was 16,46 maanden (95%-BI: 14,46-24,57) in de MIRV-groep en 12,75 maanden (95%-BI: 10,91-14,36) in de controlegroep. Het verschil in OS werd gezien in de meeste subgroepen. Tijdens de Annual Meeting on Women’s Cancer 2025 werd na een mediane follow-up van 30,5 maanden en 339 overlijdens (data-cutoff 26 september 2024) de finale OS-resultaten gepresenteerd.7 De mediane OS bedroeg 16,85 maanden (95%-BI: 14,36-19,78) in de MIRV-groep en 13,34 maanden (95%-BI: 11,37-15,15) in de controlegroep (HR: 0,68 [95%-BI: 0,54-0,84]).
In de MIRV-groep rapporteerden 34 patiënten (21,0%) verbetering van abdominale en gastro-intestinale klachten in week 8 of 9 en in de controlegroep rapporteerden 23 patiënten (15,3%) verbetering van deze klachten. Dit verschil was niet statistisch significant (odds ratio 1,5 [95%-BI: 0,8-2,6]; p = 0,26). De overige PRO’s zijn alleen beschrijvend weergegeven waarbij de MIRV-groep het niet slechter leek te doen dan de controlegroep.8
In de MIRV-groep ontvingen 218 patiënten (96%) ten minste 1 dosis medicatie en in de controlegroep ontvingen 207 patiënten (92%) ten minste 1 dosis medicatie. In de MIRV-groep kregen 74 patiënten (34%) ten minste 1 dosisreductie en 20 patiënten (9%) staakten de behandeling voortijdig vanwege bijwerkingen. In de controlegroep kregen 50 patiënten (24%) ten minste 1 dosisreductie en 33 patiënten (16%) staakten de behandeling vanwege bijwerkingen. De mediane behandelduur was 5 maanden in de MIRV-groep en 3 maanden in de controlegroep.
In totaal hadden 53 patiënten (24%) behandeld met MIRV en 77 patiënten (37%) behandeld met chemotherapie ten minste 1 behandelingsgerelateerde bijwerking van graad 3 of hoger. De meest voorkomende bijwerkingen van graad 3 of hoger waren neutropenie (1% versus 17%) en anemie (1% versus 10%). Bij 122 patiënten (56%) in de MIRV-groep trad oogtoxiciteit op terwijl dit bij 18 patiënten (9%) in de controlegroep werd gezien. Bij 30 patiënten (14%) in de MIRV-groep betrof dit bijwerkingen van graad 3, onder andere bestaande uit wazig zien (8%) en keratopathie (9%). Bij het grootste deel van de patiënten was de oogtoxiciteit (deels) reversibel. In de controlegroep trad geen oogtoxiciteit van graad 3 op. In beide groepen is 1 patiënt (1%) overleden als gevolg van behandelingsgerelateerde bijwerkingen.
Kwaliteit van de studie en interpretatie van de uitkomsten
De MIRASOL-studie is een gerandomiseerde open-label fase III-onderzoek, waarin fitte patiënten werden geïncludeerd op basis van een hoge FRα-expressie. De controlebehandeling komt overeen met de huidige standaard.
Het open-label ontwerp van de studie verhoogt het risico op bias bij het bepalen van bijwerkingen, PRO en respons door de onderzoeker. Op laatstgenoemde is wel geanticipeerd door het verrichten van een sensitiviteitsanalyse op basis van geblindeerde en onafhankelijke centrale beoordeling. Bij bestudering van deze curves lijkt er meer censoring in de controlegroep. Daarnaast hebben meer patiënten in de controlegroep hun consent voor deelname ingetrokken voor start van de behandeling. Dit kan de OS-analyse beïnvloed hebben. Het toestaan van 1-3 eerdere behandelingen voor beide studiegroepen en het hanteren van drie verschillende chemotherapieschema’s in de controlegroep leidt tot een heterogene studiepopulatie, hetgeen de resultaten kan hebben beïnvloed. Mogelijk is de dosering van MIRV niet optimaal omdat het behandelinterval lang lijkt in relatie tot de halfwaardetijd. Het is positief dat een PRO als secundair eindpunt van de studie is meegenomen. Het is opvallend dat het verschil in mediaan groter is bij OS dan bij PFS. Een mogelijke verklaring hiervoor is een verschil in behandeling na progressie. Het feit dat deze informatie ontbreekt bemoeilijkt de interpretatie van de OS-data. Bij de rapportage van de OS-data is geen informatie verstrekt over de behandelingen na ziekteprogressie. Cross-over was terecht niet toegestaan. Gedurende de looptijd van de studie hebben geen substantiële protocolwijzigingen plaatsgevonden.
Resultaten MIRASOL-studie afgezet tegen de PASKWIL2023-criteria voor palliatieve behandeling bij mediane overleving in de controlegroep langer dan 12 maanden.
Discussie
In de MIRASOL-studie wordt een statistisch significant voordeel aangetoond voor het primaire eindpunt PFS van palliatieve behandeling met MIRV ten opzichte van chemotherapie bij patiënten met platinumresistent FRα-positief hooggradig sereus ovariumcarcinoom, tubacarcinoom of primair peritoneaal carcinoom na 1 tot 3 eerdere lijnen systeemtherapie (p < 0,001). Bij niet-proportionele hazards laat RMPFST-analyse na 12 maanden een winst van 6,1 weken zien en het verschil in de mediane PFS bedraagt 7,0 weken. Deze resultaten voldoen niet aan de criteria voor een positief advies volgens de PASKWIL2023-criteria voor palliatieve behandeling bij een mediane overleving in de controlegroep van meer dan 12 maanden. Het secundaire eindpunt OS is significant beter bij de interim-analyse door behandeling met MIRV (HR: 0,67 [95%-BI: 0,50-0,89]; p = 0,005), waarbij er een toename was in de mediane OS van 16,1 weken. Bij de finale OS-analyse, die een betrouwbaardere schatting geeft van de OS-winst, verbeterde de overleving met 15,2 weken (HR: 0,68 [95%-BI: 0,54-0,84]). Op dit moment is de follow-uptijd te kort voor toepassing van de staartcriteria. Mocht dit in de toekomst wel het geval zijn dan kan herbeoordeling van de studie plaatsvinden.
Bij de selectie van patiënten voor behandeling met MIRV dient er een hoge FRα-expressie te zijn die bepaald wordt met de daarvoor ontworpen immuunhistochemie-assay volgens gedefinieerde afkapwaarden. Dit is momenteel geen standaardbepaling in Nederland. Er worden minder ernstige bijwerkingen gezien bij behandeling met MIRV dan bij chemotherapie. Punt van aandacht is wel oogtoxiciteit, die optrad bij ruim de helft van de patiënten en bij een deel zelfs ernstig was, ondanks preventief gebruik van corticosteroïdoogdruppels. Bij optreden van oculaire toxiciteit is begeleiding door een oogarts noodzakelijk.
Kosten
De kosten van behandeling met MIRV zijn niet bekend (bron: medicijnkosten.nl, d.d. september 2026).
Conclusie
In de hier besproken MIRASOL-studie wordt bij patiënten met een platinumresistent FRα-positief hooggradig sereus ovariumcarcinoom, tubacarcinoom of primair peritoneaal carcinoom een statistisch significant langere PFS gezien na palliatieve behandeling met MIRV dan na reguliere chemotherapie (RMPFST-verschil na 12 maanden: 6,1 weken; p < 0,001). Ook het secundaire eindpunt OS is statistisch significant langer (finale HR: 0,68 [95%-BI: 0,54-0,84]) met een toename in mediane OS van 15,2 weken. Deze resultaten voldoen niet aan de criteria voor een positief advies volgens de PASKWIL2023-criteria voor palliatieve behandeling bij een mediane overleving in de controlegroep van meer dan 12 maanden.
Referenties
Referenties
Nederlandse Kankerregistratie (cijfersoverkanker.nl).
González-Martín A, Harter P, Leary A et al. Newly diagnosed and relapsed epithelial ovarian cancer: ESMO Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol 2023;34(10):833-48.
Moore KN, Oza AM, Colombo N et al. Phase III, randomized trial of mirvetuximab soravtansine versus chemotherapy in patients with platinum-resistant ovarian cancer: primary analysis of FORWARD I. Ann Oncol 2021;32(6):757-65.
Matulonis UA, Lorusso D, Oaknin A et al. Efficacy and safety of mirvetuximab soravtansine in patients with platinum-resistant ovarian cancer with high folate receptor alpha expression: Results from the SORAYA Study. J Clin Oncol 2023;41(13):2436-45.
Moore KN, Angelergues A, Konecry GE et al. Mirvetuxumab soravtansine in FRα-positive platinum-resistant ovarian cancer. N Engl J Med 2023;389(23):2162-74.
Van Gorp T, Angelergues A, Konecny G et al. Final overall survival analysis among patients with FRα-positive, platinum-resistant ovarian cancer (PROC) treated with mirvetuximab soravtansine (MIRV) vs investigator’s choice chemotherapy (ICC) in the Phase 3 MIRASOL (GOG 3045/ENGOT-ov55) Study. Gynecol Oncol 2025;200(suppl 1):349-50.
Van Gorp T, Moore KN, Konecny GE et al. Patient-reported outcomes from the MIRASOL trial evaluating mirvetuximab soravtansine versus chemotherapy in patients with folate receptor α-positive, platinum-resistant ovarian cancer: a randomised, open-label, phase 3 trial. Lancet Oncol 2025;26(4):503-15.
Resultaten MIRASOL-studie afgezet tegen de PASKWIL2023-criteria voor palliatieve behandeling bij mediane overleving in de controlegroep langer dan 12 maanden.
Wij maken op onze website gebruik van cookies. Alle gegevens daarover kunt u vinden in onze privacyverklaring.